La molécule et le droit de vivre
Droit & régulation · 16 min de lecture · Abdelatif Laamrani
« Tout est poison, et rien n’est sans poison ; seule la dose fait qu’une chose n’est pas un poison. » — Paracelse
Avant-propos — Le remède et le poison
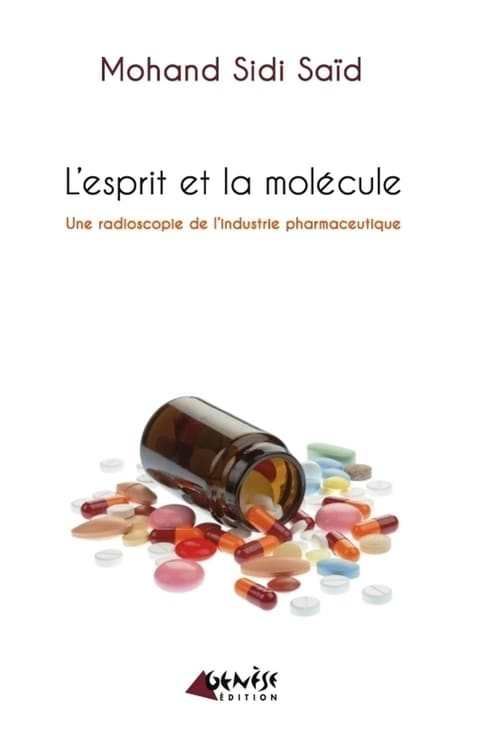
Il est des livres qui changent le regard que l’on porte sur un monde que l’on croyait connaître. L’Esprit et la molécule. Une radioscopie de l’industrie pharmaceutique (2011), de mon ami Mohand Sidi Saïd, est de ceux-là. Parti d’un village des montagnes de Kabylie, entré chez Pfizer en Algérie en 1965 comme délégué médical, il a gravi un à un les échelons de la multinationale jusqu’à en diriger les opérations sur plusieurs continents en qualité de vice-président. Son regard, à la fois de l’intérieur et d’une lucidité sans complaisance, rappelle une vérité simple : derrière chaque comprimé se cache une immense chaîne de savoir, de capitaux et de pouvoir, et au bout de cette chaîne, un être humain qui attend d’être soigné.
Les Grecs avaient un mot pour cela : pharmakon, qui désigne à la fois le remède et le poison. Paracelse, au XVIᵉ siècle, en a tiré la maxime que tout chimiste apprend dès ses premiers cours : c’est la dose qui fait le poison. Le présent rapport voudrait appliquer cette sagesse au droit lui-même. Le brevet est un remède : il récompense l’invention et finance la recherche de demain. Mais administré à trop forte dose, il devient un poison : il prive de soins ceux qui ne peuvent pas payer. Toute la question juridique de notre temps est celle de la juste dose.
Cette étude est volontairement internationale. Elle parcourt les grands systèmes — droit américain, britannique et canadien, droit de l’Union européenne, Inde, Brésil, Chine, Afrique du Sud — et les grandes arènes multilatérales que sont l’Organisation mondiale du commerce et l’Organisation mondiale de la santé.
I. Ce que le droit protège : la molécule, le procédé, le principe
1. Le brevet, contrat social de l’invention
Le brevet n’est pas un privilège arbitraire : c’est un contrat entre l’inventeur et la société. L’inventeur divulgue publiquement son invention ; en échange, l’État lui accorde un monopole d’exploitation temporaire, en principe de vingt ans à compter du dépôt. Pour être brevetable, l’invention doit être nouvelle, impliquer une activité inventive (ne pas être évidente pour l’homme du métier) et être susceptible d’application industrielle. À l’expiration, l’invention tombe dans le domaine public, et chacun peut la reproduire : c’est le moment où naissent les génériques.
2. Molécule ou principe : la frontière décisive
La distinction que l’on pressent intuitivement entre la molécule et le principe est au cœur du droit des brevets. On ne brevète pas une idée, une découverte ou un mécanisme biologique en tant que tel ; on brevète une réalisation technique définie par des revendications. Le principe actif — la substance chimique qui produit l’effet thérapeutique — peut être protégé en tant que produit ; son procédé de fabrication peut l’être en tant que procédé ; et une nouvelle utilisation thérapeutique d’une substance connue peut l’être dans de nombreux systèmes, notamment en Europe, au titre de la « deuxième application médicale ».
En revanche, le mécanisme d’action lui-même, la cible biologique, la loi de la nature, reste en principe libre. C’est ce que la Cour suprême des États-Unis a rappelé avec force en 2013 dans Association for Molecular Pathology v. Myriad Genetics : un segment d’ADN isolé tel qu’il existe dans la nature n’est pas brevetable, alors qu’un ADN complémentaire synthétisé en laboratoire peut l’être. Et en 2023, dans Amgen v. Sanofi, la même Cour a invalidé des revendications qui prétendaient couvrir, par leur seule fonction, toute une famille d’anticorps bloquant une protéine du cholestérol : on ne peut revendiquer tout un territoire fonctionnel sans enseigner à l’homme du métier comment l’atteindre. Autrement dit, le droit protège la molécule inventée, non le principe thérapeutique dans toute son étendue.
3. Petites molécules et biotechnologies
La révolution biotechnologique a bouleversé ce paysage. Les médicaments « chimiques » classiques, les petites molécules, se copient avec une relative facilité : un générique contient le même principe actif et doit seulement démontrer sa bioéquivalence. Les médicaments biologiques — anticorps monoclonaux, protéines recombinantes, vaccins, thérapies géniques — sont produits par des organismes vivants ; leur copie exacte est impossible. On parle alors de biosimilaires, dont l’autorisation exige des études comparatives plus lourdes. Depuis l’arrêt fondateur Diamond v. Chakrabarty (Cour suprême des États-Unis, 1980), qui a admis la brevetabilité d’un micro-organisme modifié par l’homme, le vivant transformé est entré dans le champ du brevet, ouvrant la voie à l’industrie biotechnologique moderne.
4. Au-delà du brevet : les autres boucliers
Le brevet n’est pas la seule protection. S’y ajoutent l’exclusivité des données réglementaires (les concurrents ne peuvent pas s’appuyer pendant un temps sur les essais cliniques de l’innovateur), les certificats complémentaires de protection ou extensions de durée destinés à compenser le temps perdu pendant l’autorisation de mise sur le marché, et les exclusivités orphelines pour les maladies rares. C’est l’empilement de ces couches qui détermine la durée réelle du monopole.
D’où la pratique controversée de l’evergreening : prolonger artificiellement la vie commerciale d’un médicament par des brevets successifs sur un sel, une forme cristalline, un dosage, une formulation à libération prolongée. L’exemple le plus étudié est celui de l’adalimumab (Humira) aux États-Unis, protégé par un véritable « maquis » de plus d’une centaine de brevets, qui a retardé l’arrivée des biosimilaires sur le marché américain jusqu’en 2023, alors qu’ils étaient disponibles en Europe depuis 2018.
II. L’économie de l’invention : des milliards en jeu
L’argument de l’industrie est connu et n’est pas sans force : le développement d’un nouveau médicament est long (souvent plus de dix ans), aléatoire (la grande majorité des candidats échouent en essais cliniques) et extraordinairement coûteux, avec des estimations qui se chiffrent en centaines de millions, voire en milliards de dollars par molécule mise sur le marché, selon les méthodes de calcul retenues, elles-mêmes vivement discutées. Sans la perspective d’un retour sur investissement garanti par le monopole, nul ne financerait cette loterie scientifique.
Mais les critiques font valoir que la recherche fondamentale est souvent financée par l’argent public, que les budgets de marketing rivalisent avec ceux de la recherche, et que les prix fixés reflètent moins le coût de développement que ce que le marché peut supporter. Le sofosbuvir, traitement révolutionnaire de l’hépatite C lancé en 2013, est devenu le symbole de cette tension : vendu aux États-Unis autour de 84 000 dollars la cure, il était produit pour une fraction infime de ce prix. Le « mur des brevets » (patent cliff), moment où un médicament-vedette perd sa protection, se traduit à l’inverse par l’effondrement brutal de son prix et de son chiffre d’affaires : la bataille pour chaque année de monopole se compte en milliards.
III. Le grand affrontement mondial : de l’Afrique du Sud au Covid-19
1. L’Accord sur les ADPIC (1994) : la mondialisation du brevet
Avec les accords de Marrakech de 1994, qui créent l’OMC, l’Accord sur les aspects des droits de propriété intellectuelle qui touchent au commerce (ADPIC, ou TRIPS) a imposé à tous les membres de protéger les inventions pharmaceutiques par brevet pendant au moins vingt ans. Jusque-là, de nombreux pays, dont l’Inde, ne brevetaient que les procédés et non les produits, ce qui leur avait permis de bâtir une puissante industrie de la copie. Les pays en développement ont obtenu des délais de transition, mais le principe était posé : le monopole pharmaceutique devenait planétaire.
2. Le procès de Pretoria (1998-2001) : le tournant moral
En pleine épidémie de sida, l’Afrique du Sud modifie sa loi pour faciliter l’importation de médicaments moins chers. Une quarantaine de laboratoires l’assignent en justice. Sous la pression d’une opinion publique mondiale indignée, ils retirent leur action en 2001. L’industrie gagne peut-être en droit, mais perd la bataille de la légitimité. Dans la foulée, la Cour constitutionnelle sud-africaine ordonne en 2002, dans l’affaire Treatment Action Campaign, l’extension du programme public de prévention de la transmission mère-enfant du VIH : le droit à la santé devient un droit justiciable.
3. La Déclaration de Doha (2001) et l’article 31bis
En novembre 2001, la conférence ministérielle de l’OMC adopte la Déclaration de Doha sur l’Accord sur les ADPIC et la santé publique. Elle affirme que l’Accord peut et doit être interprété de manière à protéger la santé publique et à promouvoir l’accès de tous aux médicaments. Elle confirme le droit de chaque État d’accorder des licences obligatoires — autorisation d’exploiter un brevet sans le consentement de son titulaire, moyennant rémunération — et de déterminer librement ce qui constitue une urgence nationale.
Restait un problème : un pays sans industrie pharmaceutique ne peut pas fabriquer lui-même ce que la licence l’autorise à produire. Un mécanisme dérogatoire a donc permis la fabrication sous licence obligatoire dans un pays tiers en vue de l’exportation ; devenu l’article 31bis de l’Accord, il est entré en vigueur en 2017. Son usage est resté rarissime : le cas emblématique demeure celui du Canada, qui a autorisé en 2007 la fabrication d’une trithérapie antirétrovirale générique destinée au Rwanda. Lourdeur procédurale, pression diplomatique et faible rentabilité expliquent cet échec relatif.
4. Le Brésil : l’État pharmacien
Le Brésil a fait de l’accès aux antirétroviraux une politique d’État. Sa loi de 1999 sur les génériques a structuré un marché de la copie légale, et ses laboratoires publics produisent des médicaments essentiels. En 2007, après l’échec des négociations de prix, le président Lula signe une licence obligatoire sur l’éfavirenz du laboratoire Merck, et le pays importe puis produit la version générique. L’épisode a valeur de doctrine : la licence obligatoire n’est pas seulement un outil juridique, c’est une arme de négociation. La Thaïlande avait ouvert la voie quelques mois plus tôt avec ses propres licences sur des antirétroviraux et un antiagrégant plaquettaire, le clopidogrel.
5. L’Inde : la pharmacie du monde et la section 3(d)
Contrainte par l’Accord sur les ADPIC de breveter les produits pharmaceutiques à partir de 2005, l’Inde a introduit dans sa loi une disposition décisive, la section 3(d) : une nouvelle forme d’une substance connue n’est brevetable que si elle démontre une efficacité thérapeutique significativement accrue. En 2013, dans l’affaire Novartis AG v. Union of India, la Cour suprême indienne a refusé le brevet sur une forme cristalline de l’imatinib (Glivec), anticancéreux majeur, estimant que l’amélioration alléguée ne répondait pas à ce critère. La décision a été saluée comme un rempart contre l’evergreening. Un an plus tôt, en 2012, l’Office indien des brevets avait accordé la première licence obligatoire du pays au génériqueur Natco sur le sorafénib (Nexavar) de Bayer, avec une baisse de prix spectaculaire pour les patients.
6. La Chine : du copieur à l’innovateur
La trajectoire chinoise est la plus spectaculaire. Longtemps atelier mondial des principes actifs et des génériques, la Chine a réformé sa loi sur les brevets, entrée en vigueur en 2021, pour introduire un système de liaison des brevets (patent linkage), qui articule l’autorisation des génériques avec le contentieux des brevets, et une extension de durée des brevets pharmaceutiques pour compenser les délais réglementaires. Simultanément, la politique d’achats publics groupés en volume a fait chuter massivement les prix des génériques. Le message est double : protéger davantage l’innovation, désormais aussi chinoise, tout en écrasant le coût des médicaments anciens.
7. Le Covid-19 : la grande épreuve
La pandémie a ravivé le débat avec une intensité inédite. En octobre 2020, l’Inde et l’Afrique du Sud demandent à l’OMC une dérogation temporaire aux droits de propriété intellectuelle sur les produits anti-Covid. Après de longues négociations, la conférence ministérielle de Genève adopte en juin 2022 une décision plus modeste, limitée aux brevets sur les vaccins et assouplissant surtout les conditions des licences obligatoires ; son extension aux traitements et aux tests n’a pas abouti. En parallèle, des licences volontaires négociées par le Medicines Patent Pool ont permis à des génériqueurs de produire certains antiviraux pour les pays à revenu faible et intermédiaire.
La leçon a été portée à l’OMS : l’Assemblée mondiale de la santé a adopté en mai 2025 l’Accord sur les pandémies. Son ouverture à la signature reste toutefois suspendue à la finalisation de l’annexe sur l’accès aux pathogènes et le partage des avantages (PABS). Les négociations sur cette annexe ont été prolongées en 2026, avec une échéance fixée au plus tard à l’Assemblée de mai 2027. Le partage équitable des vaccins et traitements de la prochaine pandémie se joue dans ces négociations.
IV. La jurisprudence anglo-saxonne et européenne récente
1. États-Unis : brevets, concurrence et prix
- Hatch-Waxman (1984) : la loi fondatrice du marché générique américain, qui a créé la procédure abrégée d’autorisation et l’exclusivité de 180 jours au premier génériqueur contestant un brevet.
- FTC v. Actavis (2013) : la Cour suprême juge que les accords « payer pour retarder » (pay-for-delay), par lesquels un laboratoire princeps rémunère un génériqueur pour qu’il diffère son entrée sur le marché, peuvent violer le droit de la concurrence.
- Sandoz v. Amgen (2017) : premier grand arrêt de la Cour suprême sur le régime des biosimilaires, assouplissant le calendrier d’entrée des copies biologiques.
- Amgen v. Sanofi (2023) : invalidation à l’unanimité de revendications fonctionnelles trop larges sur des anticorps anti-PCSK9 ; un arrêt majeur qui borne les ambitions des brevets biotechnologiques de « genre ».
- Le contentieux de l’Inflation Reduction Act : la loi de 2022 a, pour la première fois, autorisé l’assurance publique Medicare à négocier directement le prix de certains médicaments. Plusieurs grands laboratoires l’ont attaquée sur des fondements constitutionnels, sans succès devant les juridictions inférieures. Le 18 mai 2026, la Cour suprême a refusé d’examiner les recours de six d’entre eux, laissant le dispositif en vigueur : une défaite symbolique et financière majeure pour l’industrie.
2. Royaume-Uni : l’étendue du monopole
Deux arrêts de la Cour suprême britannique ont redessiné le paysage. Dans Actavis v. Eli Lilly (2017), elle a consacré une doctrine des équivalents qui étend la contrefaçon aux variantes n’apportant pas de différence substantielle, renforçant ainsi la protection des titulaires. Dans Warner-Lambert v. Generics (2018), relative à une deuxième indication thérapeutique de la prégabaline contre la douleur neuropathique, elle a exigé que l’effet revendiqué soit rendu plausible par le brevet lui-même, sanctionnant les revendications spéculatives. Protection forte de ce qui est réellement inventé, refus de ce qui n’est qu’espéré : telle est la ligne.
3. Canada : la fin de la « doctrine de la promesse »
Au Canada, la Cour suprême, dans AstraZeneca Canada c. Apotex (2017), relatif à l’ésoméprazole (Nexium), a abandonné la « doctrine de la promesse », qui permettait d’invalider un brevet dont les promesses d’utilité n’étaient pas toutes tenues. Une simple utilité réelle suffit désormais. Cette doctrine avait d’ailleurs été au cœur d’un arbitrage d’investissement retentissant intenté par Eli Lilly contre le Canada sur le fondement de l’ALENA, que le laboratoire a perdu en 2017. Le Canada illustre ainsi les deux visages du débat : régime d’exportation humanitaire d’un côté, alignement sur une protection plus favorable aux brevetés de l’autre.
4. Union européenne : la réforme pharmaceutique de 2026
L’Union européenne achève la plus vaste réforme de sa législation pharmaceutique depuis vingt ans. Après l’accord politique de décembre 2025, le Conseil a arrêté sa position le 28 septembre 2026, le vote final revenant au Parlement européen. La protection réglementaire de base passe à huit ans de protection des données et un an de protection du marché, extensible sous conditions, dans la limite de onze ans, ou de douze en cas d’utilisation d’un bon d’exclusivité. L’exemption dite « Bolar », qui permet aux génériqueurs de préparer leur arrivée avant l’expiration des droits, est élargie aux procédures de prix, de remboursement et d’appels d’offres. Enfin, un bon d’exclusivité transférable récompense le développement de nouveaux antibiotiques, avec une clause excluant les produits les plus vendus. L’Europe cherche ainsi un compromis entre attractivité pour l’innovation et accès plus rapide aux copies.
V. Le droit d’être soigné : santé, serment et dignité
Face au droit de propriété de l’inventeur se dresse un autre droit, d’une valeur au moins égale : le droit de toute personne de jouir du meilleur état de santé physique et mentale qu’elle soit capable d’atteindre, consacré par l’article 12 du Pacte international relatif aux droits économiques, sociaux et culturels de 1966. Le Comité des Nations unies chargé de son interprétation a précisé en 2000, dans son Observation générale n° 14, que ce droit inclut l’accessibilité économique des médicaments essentiels. Plusieurs cours suprêmes, en Afrique du Sud, en Colombie ou au Brésil, où l’on parle même de « judiciarisation de la santé », en ont fait le fondement d’injonctions adressées aux pouvoirs publics.
Le pharmacien, lui, se situe à la jonction de ces deux mondes. Le serment de Galien, prêté en France par les pharmaciens, les engage à exercer dans l’intérêt de la santé publique, à respecter la dignité du patient et à ne jamais consentir à utiliser leurs connaissances pour corrompre les mœurs ou favoriser des actes criminels. Héritier de l’apothicaire, le pharmacien est le gardien de la dose : c’est lui qui transforme la molécule en soin et qui veille à ce que le remède ne devienne pas poison. Sa déontologie rappelle que le médicament n’est pas une marchandise comme les autres.
VI. Quel équilibre ? Pistes pour la juste dose
Il serait aussi faux de diaboliser le brevet que de le sacraliser. Sans lui, la plupart des molécules qui ont transformé la vie des malades du VIH, du cancer ou de l’hépatite C n’auraient pas vu le jour. Sans ses contrepoids, elles resteraient hors de portée de la majorité de l’humanité. L’expérience internationale dessine plusieurs instruments d’équilibre :
- La licence obligatoire comme arme de dernier recours, dont la seule existence crédible pèse dans la négociation des prix, comme l’ont montré le Brésil et la Thaïlande.
- Des critères de brevetabilité exigeants, à l’image de la section 3(d) indienne ou de l’exigence de plausibilité britannique, pour réserver le monopole aux véritables inventions et combattre l’evergreening.
- Les licences volontaires et les communautés de brevets, comme le Medicines Patent Pool, qui concilient rémunération des innovateurs et production générique pour les pays pauvres.
- La tarification différenciée selon le niveau de revenu des pays, et la transparence des prix et des coûts, encouragée par une résolution de l’Assemblée mondiale de la santé de 2019.
- La négociation publique des prix, désormais validée aux États-Unis eux-mêmes, et la régulation de la concurrence contre les accords de retardement des génériques.
- Le découplage entre le financement de la recherche et le prix de vente, par des prix d’innovation ou des mécanismes d’achat garanti, piste particulièrement étudiée pour les antibiotiques.
Conclusion — Paracelse au prétoire
Le droit des brevets pharmaceutiques est peut-être le lieu où se joue, avec le plus d’acuité, la question de savoir ce que vaut une vie humaine face à un investissement. Il n’y a pas de réponse simple, mais il y a une méthode, et c’est celle du chimiste : doser. Trop peu de protection, et l’invention s’éteint ; trop de protection, et le malade meurt à la porte de la pharmacie. Entre l’esprit qui invente et la molécule qui guérit, le juriste a pour mission de tenir la balance, comme le pharmacien tient la sienne, au milligramme près. C’est à ce prix que le pharmakon restera un remède.
Repères
- Mohand Sidi Saïd, L’Esprit et la molécule. Une radioscopie de l’industrie pharmaceutique, Genèse, 2011 ; Du Djurdjura à Manhattan. Résilience, pouvoir et philanthropie, Prolégomènes, 2020.
- Accord sur les ADPIC (OMC, 1994) ; Déclaration de Doha sur l’Accord sur les ADPIC et la santé publique (2001) ; article 31bis (en vigueur 2017) ; Décision ministérielle de Genève sur l’Accord sur les ADPIC (juin 2022).
- Pacte international relatif aux droits économiques, sociaux et culturels (1966), art. 12 ; Comité DESC, Observation générale n° 14 (2000).
- États-Unis : Diamond v. Chakrabarty (1980) ; FTC v. Actavis (2013) ; AMP v. Myriad Genetics (2013) ; Sandoz v. Amgen (2017) ; Amgen v. Sanofi (2023) ; refus de certiorari sur l’Inflation Reduction Act (18 mai 2026).
- Royaume-Uni : Actavis v. Eli Lilly (2017) ; Warner-Lambert v. Generics (2018). Canada : AstraZeneca Canada c. Apotex (2017).
- Inde : Novartis AG v. Union of India (Cour suprême, 2013) ; licence obligatoire Natco / Bayer (2012). Brésil : licence obligatoire sur l’éfavirenz (2007). Afrique du Sud : Minister of Health v. Treatment Action Campaign (2002).
- Chine : loi sur les brevets révisée (en vigueur en 2021) — liaison des brevets et extension de durée. Union européenne : réforme pharmaceutique adoptée par le Conseil en 2026. OMS : Accord sur les pandémies (2025), annexe PABS en négociation.
Abdelatif Laamrani